

Introduction to Protein Purification Technology
New researchers often struggle to find detailed protocols for protein purification. Textbooks only touch on the topic briefly, and research papers provide minimal descriptions, leading to confusion when performing protein purification experiments. This section introduces the principles, practical procedures and key notes for four widely-used protein purification techniques. Let’s get started.
I. Salting-out Method – Ammonium Sulfate Precipitation
1. Principle
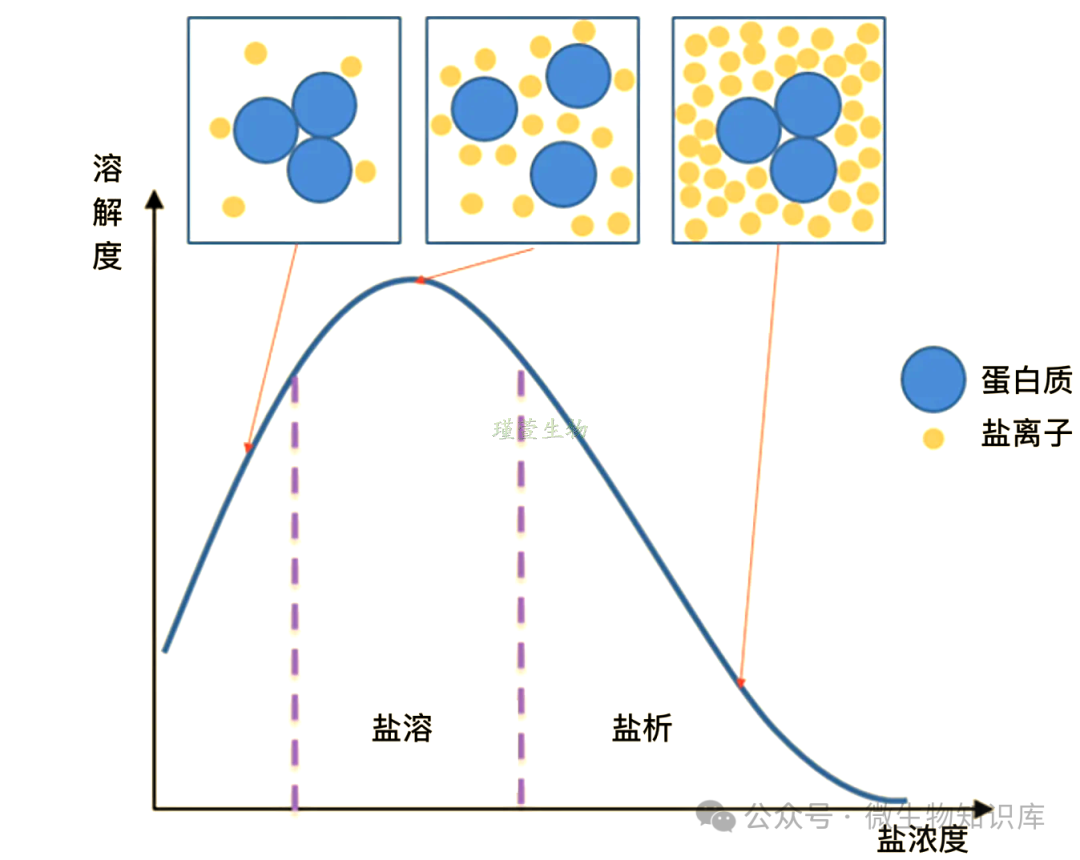
Proteins are separated based on differences in solubility in neutral salt solutions of varying concentrations. When neutral salts such as ammonium sulfate are added to protein solution, salt ions bind to water molecules and disrupt the hydration shell surrounding proteins. Meanwhile, the dissociation of proteins (weak electrolytes) is suppressed, reducing the net charge of protein molecules. This promotes protein aggregation and precipitation to achieve separation.
Different proteins precipitate at distinct salt concentrations, enabling fractional precipitation and preliminary impurity removal.
2. Reagents
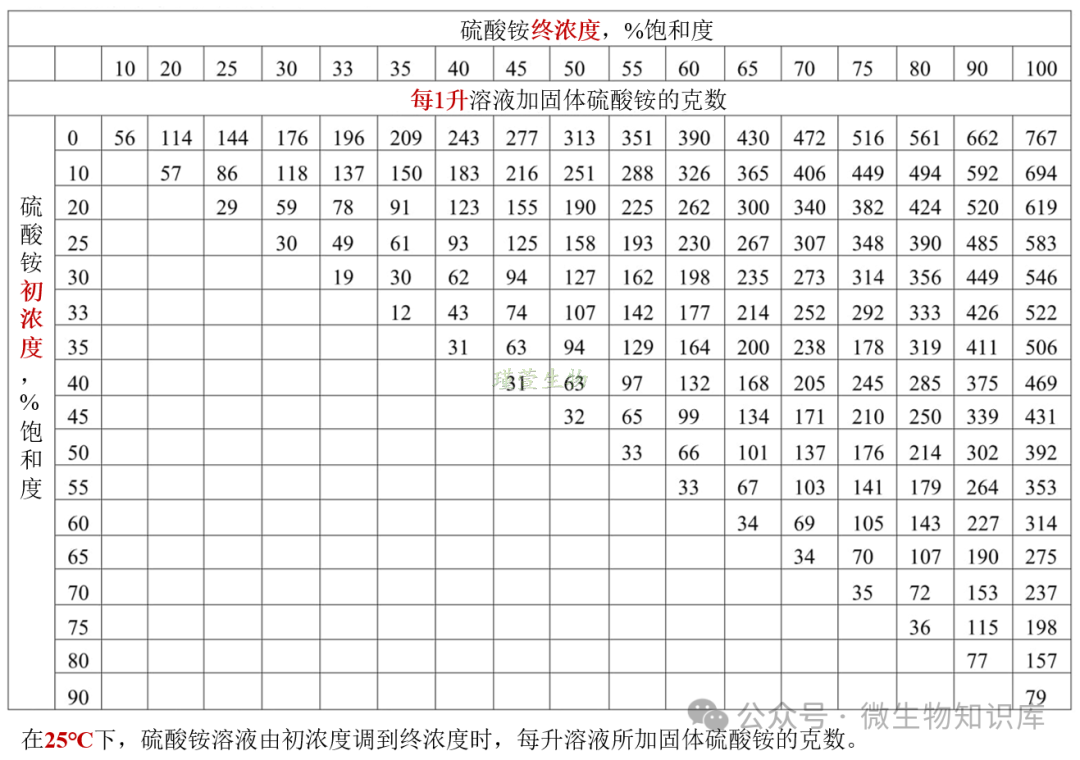
The core task is to calculate the required amount of ammonium sulfate.
Ammonium sulfate saturation: the percentage of the maximum solubility of ammonium sulfate at a given temperature.
Example: At 25°C, target saturation 50%, for 100 mL protein solution. Reference table shows 50% saturation at 25°C equals 313 g/L. The amount to add for 100 mL solution: 313 g/L × 0.1 L = 31.3 g.
3. Operating Procedures
(1)Samplepreparation:Lyse cells under low temperature, then centrifuge and collect the supernatant;
(2)Ammonium sulfate preparation:Weigh ammonium sulfate powder according to pre-calculated dosage;
(3)Salt addition:Slowly add ammonium sulfate powder under magnetic stirring;
(4)Protein precipitation:Keep stirring for 30 minuntil turbidity appears forprotein precipitation;
(5)Protein harvest:Centrifuge at 4°C, 13000 rpm. Discard supernatant and collect the即为protein pellet;
(6)Pellet washing:Wash pellet with buffer or deionized water, centrifuge, discard supernatant and retain pellet;
(7)Pellet reconstitution:Dissolve protein pellet in suitable buffer until fully solubilized;
(8)Desalting by dialysis:Remove residual ammonium sulfate using a dialysis membrane.
(9)Analysis:Characterize purified protein via SDS-PAGE.
4.Notes⚠️
(1)蛋白质易变性,操作过程既要注意温度,也要注意硫酸铵在不同温度时的溶解度.
(2)硫酸铵必须少量多次添加,边搅边加,添加太快会导致局部硫酸铵浓度过大,析出不同的蛋白,无法分离蛋白。
(3)盐析后必须透析除盐,否则影响后续挂柱。
(4)该方法只是粗提,无法分离溶解度相近的蛋白。
(5)如果不清楚硫酸铵沉淀蛋白浓度,可以向上清中继续加入硫酸铵粉末,继续沉淀蛋白,连续沉淀几个梯度,利用SDS-PAGE蛋白电泳检测,选择合适的浓度沉淀相应蛋白。
二、亲和层析-镍柱亲和层析
1. Principle
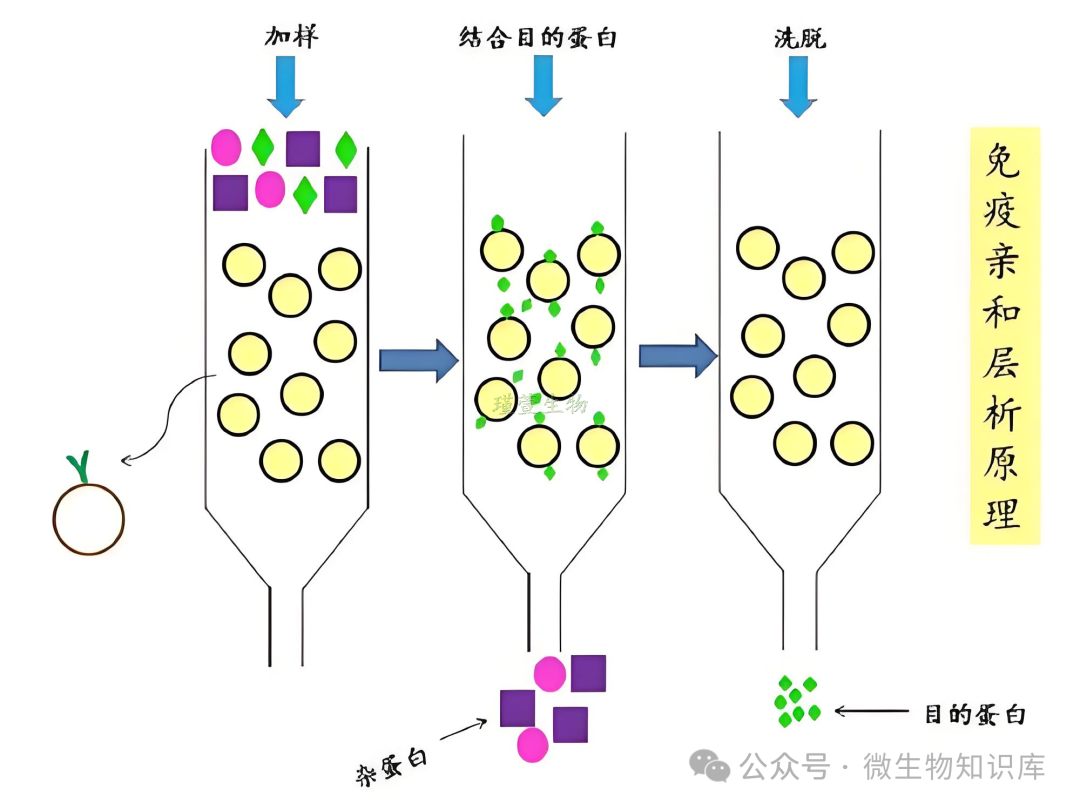
利用化学结合的特异性,将目标分子(如His-tag)与固定在层析介质上的镍离子(Ni2+)之间的特异性结合,通过亲和层析轻松地从细胞裂解液中分离出目标蛋白。
因His标签蛋白中的组氨酸残基侧链含有咪唑基团,可与Ni2+形成配位键,实现特异性吸附。通过调节缓冲液中咪唑浓度竞争性洗脱目标蛋白,低浓度咪唑洗去杂蛋白,高浓度咪唑破坏His-tag与Ni2+的结合,释放目标蛋白。
因此,该方法可实现目标分子的分离纯化,特异性强、纯化倍数高.
2. Reagents
(1)裂解缓冲液:20mM Tris-HCI (pH8.0),500mM NaCI,5mM咪唑,1mMPMSF(蛋白酶抑制剂),1mg/mL溶菌酶(可选);
(2)平衡缓冲液:20mM Tris-HCI (pH8.0),500mM NaCI,5mM咪唑。
(3)洗杂缓冲液:20mM Tris-HCI (pH8.0),500mM NaCI,20-50 mM咪唑(梯度优化)。
(4)洗脱缓冲液:20mM Tris-HCI (pH 8.0),500mM NaCI,250-500mM 咪唑。
(5)Ni-NTA亲和层析柱
3. Operating Procedures
(1)准备样品:低温破碎裂解细胞后,离心取上清;注:跟上面不同的是,这里的蛋白必须有His标签。
(2)镍柱预处理:将Ni-NTA填料装柱(或使用预装柱),用5倍柱体积(CV)去离子水冲洗。用5CV平衡缓冲液平衡柱子至基线稳定(pH和电导率与样品一致);
(3)上样与结合:将样品以0.5-1mL/min流速缓慢上样至柱,确保His标签蛋白充分结合,收集流穿液(用于后续分析是否结合完全);
(4)洗杂蛋白:用5-10CV平衡缓冲液冲洗未结合的杂蛋白。逐步增加咪唑浓度(如20mM一50mM)洗去弱结合杂蛋白,监测A280至基线平稳;
(5)洗脱目标蛋白:使用含250-500mM咪唑的洗脱缓冲液洗脱目标蛋白,收集洗脱峰(A280显著升高时),分多管收集,标记为Elution1、Elution2等;
(6)柱再生与保存:用5V含500mM咪唑的缓冲液清洗柱子,去除残留蛋白。用5V去离子水冲洗后,以20%乙醇保存镍柱(4°C);
(7)Analysis:利用SDS-PAGE蛋白电泳检测纯化效果。
4.Notes⚠️
(1)蛋白样品必须澄清,严禁浑浊上样,容易堵柱。
(2)体系避免高浓度EDTA、强还原剂,会脱镍、挂柱失败。
(3)上样流速不能过快,否则挂柱不完全。
(4)梯度洗杂+高浓度洗脱,不要一步高浓度洗脱。
三、离子交换层析
1. Principle
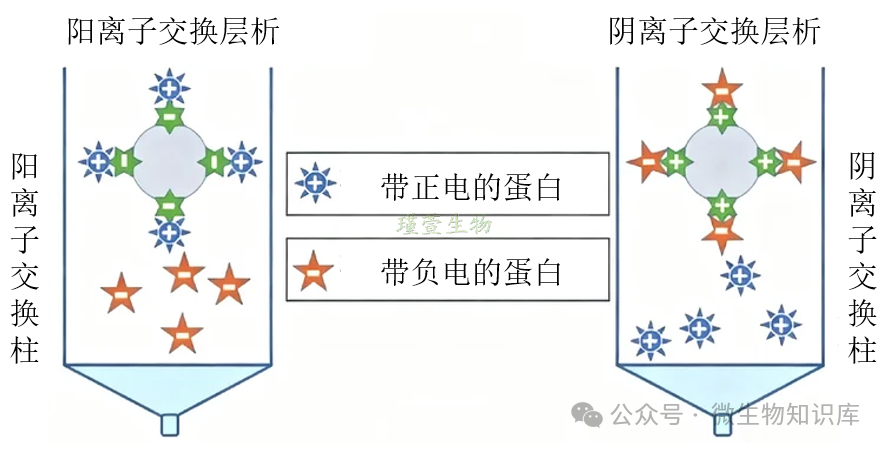
根据蛋白分子的表面电荷特性分离和纯化目标蛋白的方法,通过蛋白与带相反电荷的固定相(离子交换介质)之间的静电相互作用实现分离。
蛋白在不同pH条件下的表面电荷由其等电点(pI)决定:pH<pl,蛋白带正电;pH>pl,蛋白带负电。
阳离子交换层析:介质带负电,吸附正电荷蛋白。
阴离子交换层析:介质带正电,吸附负电荷蛋白。
通过连续改变洗脱环境的pH或盐浓度,创造竞争条件,使结合力不同的蛋白质依次被替换下来,达到分离目的。
2. Reagents
(1)平衡液A:低盐结合缓冲液(20~50 mM Tris/PB)
3. Operating Procedures
(1)准备样品:Lyse cells under low temperature, then centrifuge and collect the supernatant;
(2)选择层析柱:根据蛋白等电点选择对应离子柱;
(3)装柱:干粉树脂预处理,装入层析柱,自然沉降,柱床平整;
(4)柱平衡:先走纯水3-5 倍柱体积,再用平衡液 A冲洗5-10倍柱体积,流出液 pH、电导与平衡液一致即平衡完成;
(5)上样:以流速1-2mL/min,将蛋白样品上样到离子交换柱上,
(7)梯度洗脱:用不同pH值或离子强度的缓冲液进行梯度洗脱,收集洗脱液,检测其中的蛋白质;
(8)柱再生与保存:用0.5M NaOH 浸泡或冲洗 3-5 倍柱体积,用纯水冲至中性,20% 乙醇封存,4℃保存。
4.注意事项⚠️
(1)上样样品必须低盐,高盐直接无法挂柱。
(2)缓冲液pH必须稳定,波动会导致吸附异常。
(3)禁止在pI附近操作,蛋白极易沉淀聚集。
(4)优先线性梯度洗脱,分离效果远优于一步洗脱。
(5)若目标蛋白直接流穿,说明pH选错 ,重新配制。
(6)该方法分辨率较高,可通过调整缓冲液的pH值和离子强度来优化分离效果,适用于各种带电蛋白质的分离,且可处理较大体积的样品。
四、凝胶过滤层析-分子筛
1. Principle
2. Reagents
(1)缓冲液:PBS、Tris-HC:
(2)选凝胶型号:
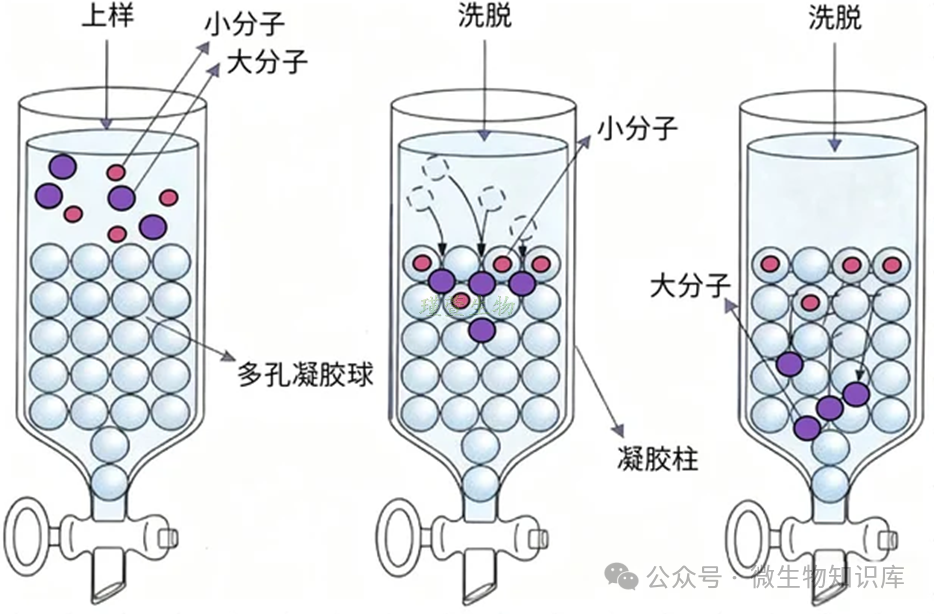
Sephadex G-75:分离3k-70k Da蛋白
(1)准备样品:Lyse cells under low temperature, then centrifuge and collect the supernatant;
(2)选择凝胶型号:根据蛋白大小选择;
(3)装柱:干粉树脂预处理,装入层析柱,自然沉降,柱床平整;
(4)柱平衡:洗脱缓冲液匀速冲洗3~5 倍柱体积,流出液 pH、电导与平衡液一致即平衡完成;
(5)上样:缓慢将蛋白样品上样到凝胶柱,待样品全部渗入胶床后,立刻加少量缓冲液封住液面;
(8)柱再生与保存:洗完直接用 3~5 倍柱体积缓冲液冲净即可。
4.注意事项⚠️
(1)上样体积不能过大,否则分辨率暴跌。
(2)流速必须缓慢平稳,速过快分子来不及筛分,分离不纯。
(3)有聚集体一定要提前去除,聚合体最先出峰。
(4)不适合分离分子量接近的蛋白。
(5)该方法只按分子量大小分离,与蛋白电荷、极性无关。
(6)柱子必须垂直放置,柱床压实均匀,不能出现气泡、断层、裂纹。
五、总结
1.盐析法粗提。
2.亲和层析或离子交换层析去除大部分杂蛋白。
3.凝胶过滤层析进行精细纯化。


